Сводка по рабочему процессу DE в RNA-Seq
ПРИМЕЧАНИЕ: Загрузка этого упражнения может занять немного больше времени.
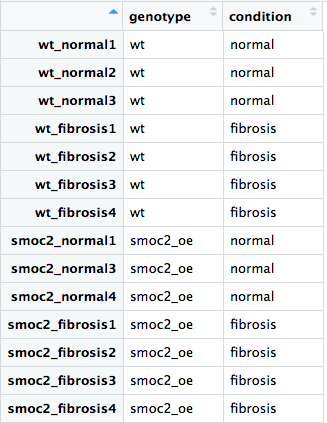
Давайте пройдём через рабочий процесс DESeq2, используя полный набор данных, включающий образцы как дикого типа, так и со сверхэкспрессией smoc2. Мы уже загрузили для вас библиотеки DESeq2 и dplyr, а также считали файл метаданных all_metadata и файл необработанных счётчиков all_rawcounts.
Это упражнение является частью курса
RNA-Seq с Bioconductor в R
Инструкции к упражнению
- Проверьте, что образцы расположены в одном и том же порядке в
all_rawcountsиall_metadata, используя функцииrownames(),colnames(),all()и оператор%in%. - Создайте объект DESeq2, используя подходящий дизайн: проверьте влияние фактора
conditionс учётомgenotype. - Создайте объект DESeq2, используя подходящий дизайн: учтите
genotypeиconditionпо отдельности, но проверьте взаимодействиеgenotype:condition.
Интерактивное практическое упражнение
Попробуйте выполнить это упражнение, дополнив этот пример кода.
# Check that all of the samples are in the same order in the metadata and count data
all(___(___) %in% ___(___))

# DESeq object to test for the effect of fibrosis regardless of genotype
dds_all <- DESeqDataSetFromMatrix(countData = ___,
                        colData = ___,
                        design = ___)

# DESeq object to test for the effect of genotype on the effect of fibrosis
dds_complex <- DESeqDataSetFromMatrix(countData = ___,
                                ___,
                                ___)